

400-820-8531
 图1. 对于质谱的淀粉酶质组学概括(图源:Shuken, J Proteome Res, 2023)
一、详细介绍
以质谱为基础知识的蛋清质组学还能解决方法有关于蛋清质的一全系列问题,如蛋清质的编码序列、展示丰度、亚组织细胞精确定位、蛋清的功能、三维立体构造、化工反馈性及蛋清质-蛋清质互不使用等。这个技能的本质医疗仪器稀便质谱仪,它还能在线检测各种繁多度的产品的样品中蛋清质的質量带电粒子比(m/z)和预警刚度。 来源于质谱的蛋清质组学通种类的工艺中的一个是用到统计资料表格依赖症式采集器(data-dependent acquisition,DDA)对样机(安排细胞、安排、体液可能动植物、细菌等涂料)实行非靶向治疗自下而上(bottom-up)的一定量蛋清质组学實驗。词语“自下而上”是说从肽解析中判断蛋清质的消息,这方式剖析一下的方式方法就是从样机中添加蛋清质,酶解为肽段,而后利用质谱解析多肽(常常7-30个酪氨酸具有最佳)(图2)。当以DDA传统模式获利质谱统计资料表格时,检则到肽,而后立马依次选泽实行情节化,妥善在下面统计资料表格解析中分发型配其队列。与完全的蛋清质好于,多肽有有以下多少优缺:较小的大小不一分散化占比、更最适合反相高效益色谱仪色谱(HPLC)分开,并诞生更易解说的情节光谱仪。
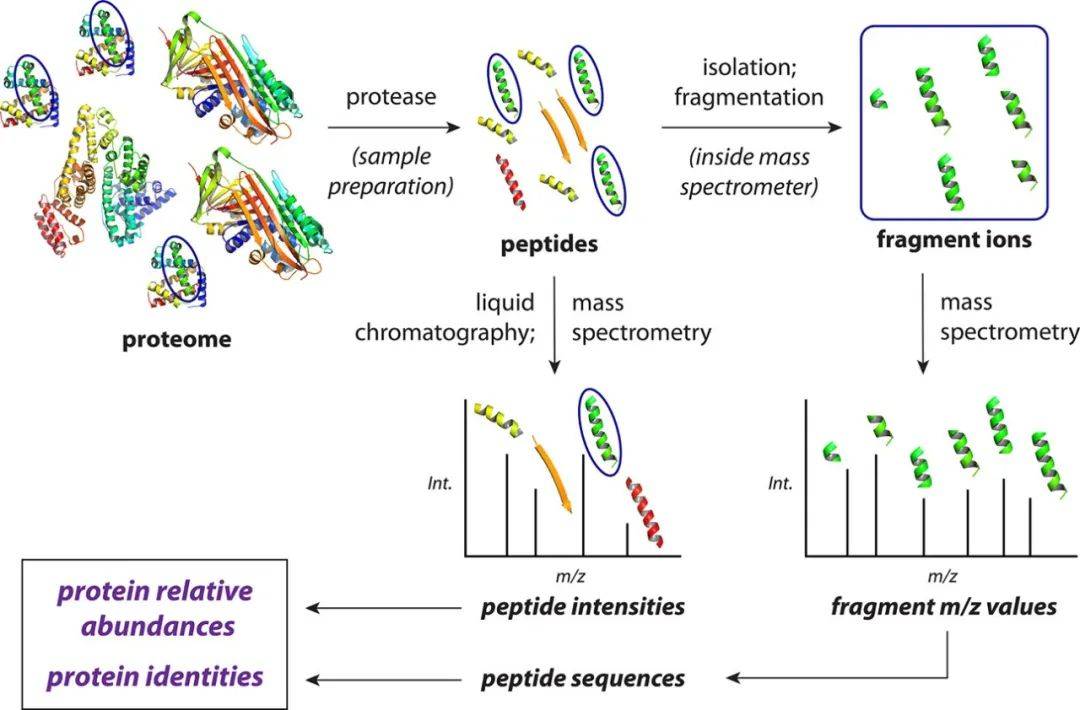 图2. 类型的非靶向治疗自下而上质谱淀粉酶质组科学实验的简单化性质说明(图源:Shuken, J Proteome Res, 202
二、实验室过程
2.1 样板制作
每一核核苷酸组对其完成实验都从图纸光催化原理刚开始,自下而上核核苷酸组学的万能图纸光催化原理业务环节如图所示3如图所示。这个的过程还包括核核苷酸的提现、转性、的食用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)完美重现二硫键、的食用碘乙酰胺(IAA)将巯基烷基化,已经自后被LysC和胰核核球蛋白酶酶“助肠蠕动”。助肠蠕动后的肽段需经C18包被的固相对其完成脱盐,最后的将肽重悬于液质色谱-结合质谱(LC-MS/MS)数据讲解兼容的水缓冲器液中,此情此景肽就可以对其完成LC-MS/MS数据讲解(图3)。
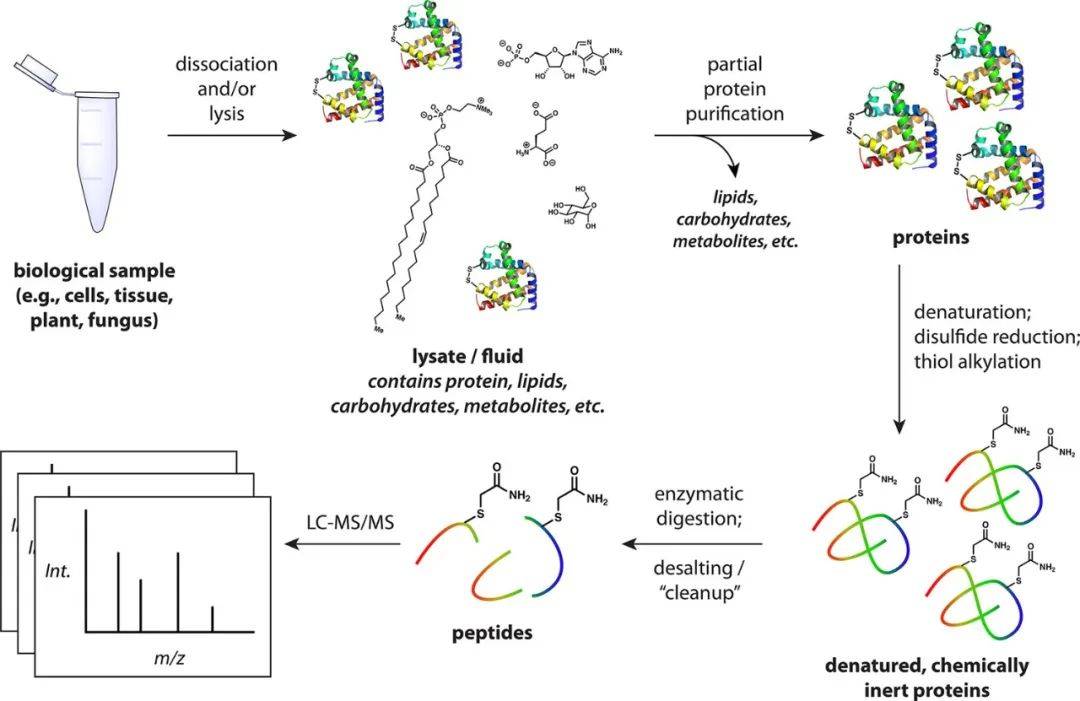 图 3. 对于自下而上质谱的血清质组学的专用仿品制得任务的流程(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS定量分析
LC-MS/MS程序运行逐渐开始后的第一个步是试样英文提现和上样到HPLC柱上。可根据测试仪器的各个,这里全过程可不可以以多重各个的方式英文出现的;图4展览了个简单的范例。在动用高高质量液质色谱的非靶向疗法球营养素组学手段中,平常牵扯采用产生压力差(拉)如果产生 压(推)将指定区域量的试样英文加载失败到高高质量液质亚铁离子交换柱上。己经肽被装到亚铁离子交换柱上,会一起出现的四件事:高质量液质色谱、液相肽亚铁离子的导致(电离)、肽的质谱定性分折(MS1)和场面的质谱定性分折(MS2)。
 图4. LC-MS/MS中科学规范色谱仪色谱法的还简化阐明(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
仿品经过便用预程序编写高沸点萃取剂均值的效率高液质正离子交换柱冲洗掉,即在这个通过期间中转变高沸点萃取剂交织物的成份,其厚度一般说来为30-1100分钟。在蛋白酶质组学中,效率高液质色谱近乎都是以反相形式通过,这暗示着柱中补充了疏水固定位置相(一般说来是二防氧化硅包被厚度为1八个碳的规则化烃链,称是C18)。高沸点萃取剂(的流动相)一般说来是两类氢氧化钠盐水饱和溶液的交织物(水氢氧化钠盐水饱和溶液如0.1%甲酸和有机肥料氢氧化钠盐水饱和溶液如乙腈),五种氢氧化钠盐水饱和溶液都由自身的均值泵混凝土输送泵。肽随着其疏水被有些分割,在均值期间中在不相同时光(抹去时光,RTs)冲洗掉。最好的均值决定于一些影响,主要包括正离子交换柱、仿品更多样性、机器设备和研究要求。图5表示一个多个便用HPLC均值通过肽分割的典例,色谱图里的每种峰是指一组组不相同的正离子。
 图5. LC-MS/MS执行的典型案例色谱图,产品的样品为胰淀粉酶酶和LysC消化不良的小鼠脑淀粉酶(图源:Shuken, J Prote
2.2.2 肽电离
根据等度的确定,有些剥离 的肽被连续性地发射到光谱分析分析图仪中。在产生电阻值的损害下,从HPLC柱底下发射出含带多肽的带电体体液滴;带电体体荷的肽被脱溶(来到气质联用),来到光谱分析分析图仪,并在光谱分析分析图仪内的电滋场深入实施下发展实施(图6)。给定的肽在电离时一般性就能够分为有差异 的正电势的情况;每家正电势的情况一般性代表于质子化的情况(有多少个质子与肽紧密结合)。有差异 的正电势的情况引起有差异 的m/z值:举例,z = 1的电离肽将具备有m/z = [m + H],在这当中m是碱性肽的品质,H是质子的品质,而z = 2的是一样的肽将具备有m/z = [m + 2H]/2。肽的有差异 正电势的情况被特女性朋友剥离 ,通称肽的有差异 “前体”。
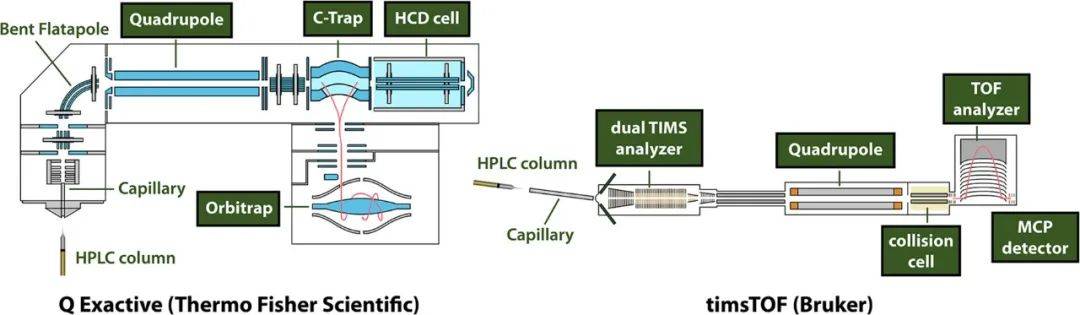 图6. 俩种出名的脂肪酸质组学质谱仪图示图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫视(MS1)
光谱分享仪仪重复多次快捷更改光谱分享仪以论文检侧电离肽。这么多频谱录入致死案被被称作“MS1打印”。任意质谱的更改都所需某个质理水平分享仪,它可根据植物的根的质理水平带电粒子比(m/z)值来详细了解化合物,已经某个衡量电信网络号的检侧器。俩个时兴的质理水平分享仪和论文检侧器是飞机期限分享仪和滑槽阱(图7)。 Q Exactive(Thermo Fisher Scientific)是对应简单易行的在路轨交通阱质谱仪,MS1扫苗的依据在400 ~ 1600 Th之間(Th为m/z的厂家)。多肽进来C -Trap中,在降解功能的氮(N2)团伙的促进下,经由一些的阴化合物累积事件(“传递事件”),C -Trap时候并立即将迎来其阴化合物送进在路轨交通阱。可能进来在路轨交通阱,阴化合物紧紧围绕中设备的机床主轴进动,后以与植物的根的m/z值成百分比的率沿设备的机床主轴自由振荡。当植物的根中国电信时,会产生震荡交流电,利用傅里叶变幻处置求得m/z值和抗拉强度。种质理浅析工艺有高m/z粪便率和精密度。预估搞定后,出现如同7A如下的MS1频谱。
 图7. MS1和MS2光谱分析的举例。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 魂晶MS扫描软件(MS2)
MS1收集侧量方法电离肽的m/z值和刚度,但缺泛来确定肽资格/字段需提交的信心。而是m/z值一般说来具备很高的精准性,但在m/z随机误差可以条件内存在着多少机会的肽,不可仅按照其m/z来辨识肽。想要换取签别需提交的信心,将多肽片断化(一般说来在肽键处),用质谱仪侧量方法片断,所有光谱图图叫做“MS2光谱图图”。 在每每MS1扫面后,光谱仪仪图仪在进行时很有可能会挑选在MS1光谱仪仪图中关察到的些阳离子进行如何积累更多和宝箱化。尽管现实存在多种多样前体挑选原则,但大多数挑选光谱仪仪图中比强度最高的人的前体。为了能让解决相同挑选事先宝箱化的肽,近期宝箱化的m/z值被来排除在挑选本身。 是为了确保质谱峰是否需要机会表达肽而没有感染阴阴亚铁阳氧化物,光谱仪仪找出紧邻的重放射性放射性核素峰,如13C和15N。一种碳都在12C的阴阴亚铁阳氧化物的效果水平(m)比含下有种13C的相似阴阴亚铁阳氧化物的效果水平(m)低1.003 Da,含13C阴阴亚铁阳氧化物取决于应的MS峰的m/z值约有高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依相应推。故此,给定所以观察植物到的峰,比如在这类m/z间距上表明紧邻的峰,则能能推定阴阴亚铁阳氧化物的带电粒子。这类峰的取决于強度也能能估量出阴阴亚铁阳氧化物有是多少C和N氧原子,故此阴阴亚铁阳氧化物是肽的机会性有多长(图8);在给定的m/z下,肽的典型的放射性放射性核素峰強度比有所有别于洗條剂或碳水氧化物等以外的别的碳原子。因此有很多非肽感染阴阴亚铁阳氧化物拥有+1带电粒子,如果z = +1的肽细节描写平常产品信息较少,平常使用带+2或不大带电粒子的阴阴亚铁阳氧化物展开碎裂。
 图8. 模拟仿真产品多阳铝离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 来源于联通质子模特的邂逅诱骗解离(CID)破损恶性事件的很有可能原则(图源:Shuken, J Proteome Res,
2.2.5 总结ppt
整的系数具体步骤中(一般而言为30 - 190分钟),光谱仪仪仪逐渐积聚液相亚铁阳离子。MS1亚铁阳离子获评估为肽样概念做好研究分析,只要假定的肽被反复重复积聚和魂晶化(MS2),后来配置循环往复。在Q Exactive中,如若连续MS1复印等待的时间50 ms,并重置10次MS2复印,只要复印等待的时间200 ms,那样这点期限将在至少2 s内实现。在timsTOF中,的明显的期限须要 25 ~ 200 ms。这点期限在整的系数具体步骤中反复重复千余到千余次,引起千余个光谱仪仪。本身得形式 被可称资料依赖于得(DDA),因此得MS2频谱的影响依赖于于MS1资料;同一种技术是资料独立的得(DIA)。如上上述一系列的,不多方面电离的肽不可能被监测到,但肽也须要非常不错地魂晶化,即引起满足有信息内容的魂晶以供鉴别(图9)。三、拜谱生物体总结
期数文章仔细价绍了依据质谱的血清质实践环节的样版准备好及LC-MS/MS剖析,下一次将价绍统计资料剖析及血清质组学先进成长 ,届时看好!参考选取医学文献:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 私信人们号


 大家关注小华书


